Llegar al diagnóstico puede convertirse en una carrera de obstáculos para las personas con enfermedades ultrarraras. Es el caso del déficit de esfingomielinasa ácida (ASMD, por sus siglas en inglés), una enfermedad genética ultrarrara que afecta aproximadamente a uno de cada 250.000 nacidos.
La ASMD pertenece al grupo de las enfermedades de depósito lisosomal, caracterizadas por la acumulación de determinadas sustancias en las células y los órganos. En este caso, las alteraciones en el gen SMPD1 hacen que el organismo no produzca suficiente cantidad de una enzima, la esfingomielinasa ácida (ASM), encargada de ayudar a procesar la esfingomielina. Cuando esta enzima falta, la esfingomielina se acumula y puede afectar a distintos órganos, con una evolución muy diferente de una persona a otra.
La Asociación ASMD España estima que en España existen alrededor de medio centenar de pacientes. Daniel de Vicente es uno de ellos y es, además, presidente de la asociación. Su historia refleja algunas de las principales dificultades a las que se enfrentan quienes viven con esta enfermedad: síntomas que pueden afectar a distintos órganos, una gran variabilidad entre pacientes y, en algunos casos, años hasta conseguir un diagnóstico.
“Yo tenía síntomas desde que nací”, explica Daniel. Sin embargo, no fue diagnosticado hasta los 36 años, después de haber pasado por numerosos especialistas y hospitales. Digestivo, neumología, nefrología o pediatría habían abordado diferentes manifestaciones de su enfermedad, pero durante años nadie había conseguido relacionarlas. Finalmente, un especialista pudo unir las piezas y orientar el diagnóstico. En apenas dos días, tras realizar las pruebas correspondientes, llegó la confirmación.
Una enfermedad con tres formas y una gran variabilidad
La ASMD engloba tres formas principales: tipo A o neurovisceral infantil, tipo A/B o neurovisceral crónica y tipo B o visceral crónica. La diferencia está relacionada con la actividad residual de la enzima y con la afectación de los distintos órganos.
La forma tipo A es la más grave y suele comenzar en los primeros meses de vida, con afectación neurológica y una evolución rápida. La tipo B presenta una evolución más lenta y, generalmente, no afecta al sistema nervioso central. Entre ambas se sitúa la tipo A/B, una forma crónica en la que existe afectación neurológica de intensidad variable.
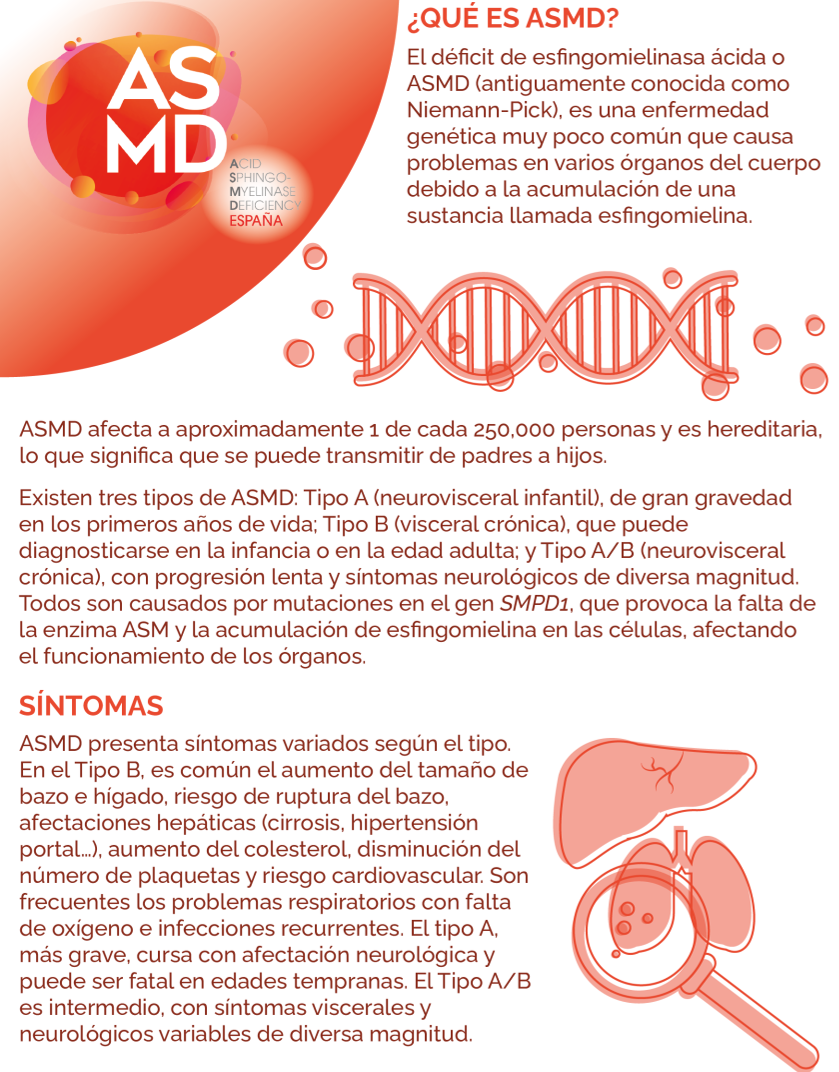
Esta diversidad hace que no exista un único perfil de paciente. En las formas viscerales pueden aparecer aumento del tamaño del hígado y el bazo, alteraciones hepáticas, trombocitopenia o afectación pulmonar. En los casos más graves pueden producirse complicaciones como cirrosis, hipertensión portal o deterioro respiratorio. Las formas con afectación neurológica pueden asociarse a problemas del desarrollo, del movimiento, de la deglución o de la alimentación.
“Es una enfermedad súper variable”, resume Daniel de Vicente. Incluso dentro de una misma familia, dos hermanos pueden presentar una evolución muy diferente. Mientras algunos pacientes desarrollan manifestaciones importantes desde la infancia, otros pueden llegar a la edad adulta con una afectación mucho más leve.
Precisamente esta variabilidad puede dificultar el diagnóstico. La evolución lenta de algunas formas y el conocimiento limitado de estas patologías pueden hacer que sus manifestaciones se aborden de manera aislada. La confirmación se realiza mediante la determinación de la actividad de la enzima ASM y, cuando procede, mediante el estudio genético del gen SMPD1.
Una nueva etapa con la llegada del tratamiento
Uno de los principales cambios de los últimos años ha sido la disponibilidad de una terapia de sustitución enzimática para determinados pacientes con ASMD. El tratamiento sustituye la enzima que falta y se administra mediante una infusión intravenosa en el hospital de día.
Daniel recibe la terapia cada dos semanas. “Las primeras administraciones tuvieron algunos efectos secundarios, pero que con el tiempo mi organismo se ha adaptado. Actualmente, el día de tratamiento condiciona mi agenda, aunque posteriormente puedo continuar prácticamente con normalidad”, señala Daniel.
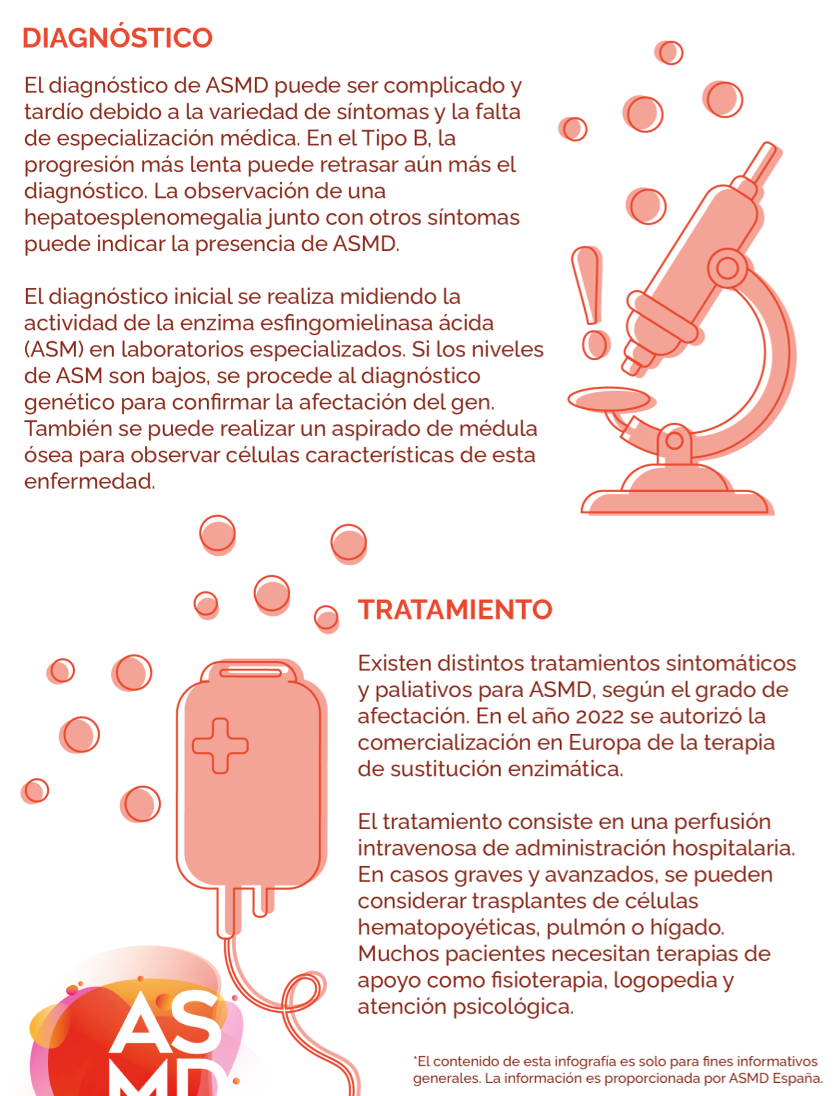
La terapia puede reducir la acumulación de esfingomielina y mejorar la función de órganos que todavía no han sufrido un deterioro irreversible. Sin embargo, no es un tratamiento curativo y requiere una administración continuada.
Esta terapia es especialmente efectiva y sus efectos son visibles en poco tiempo especialmente en los niños.
“El deterioro de sus órganos se retarda, y como no los tienen aún especialmente dañados, pueden hacer una vida prácticamente normal”, aclara el presidente de ASMD.
Pero existe una limitación especialmente relevante: la terapia no atraviesa la barrera hematoencefálica y, por tanto, no permite tratar la afectación neurológica. Para los pacientes con formas de la enfermedad que afectan al sistema nervioso continúa existiendo una necesidad terapéutica no resuelta.
“Los pacientes más graves no tienen opción”, señala Daniel de Vicente. El desarrollo de tratamientos capaces de abordar esta afectación se sitúa así entre las principales prioridades de investigación.
El tratamiento también plantea nuevos retos
El acceso a una terapia específica ha supuesto un avance, pero su administración intravenosa cada dos semanas implica desplazamientos periódicos al hospital y puede representar una carga importante para los pacientes y sus familias.
Por ello, una de las principales demandas de la Asociación ASMD España es avanzar hacia la posibilidad de administrar el tratamiento en el domicilio. Para quienes viven lejos de un centro hospitalario, cada visita puede implicar largos desplazamientos e incluso la necesidad de pasar la noche fuera de casa.
La asociación reclama también una respuesta más ágil en ámbitos como el reconocimiento de la discapacidad y la dependencia, así como un mayor acompañamiento social y psicológico desde el momento del diagnóstico. La enfermedad puede tener consecuencias sobre la actividad laboral de los familiares, la educación, la autonomía del paciente y la organización de toda la familia.
Otro momento especialmente delicado es la transición de la atención pediátrica a la adulta.
Para Daniel de Vicente, “no debería entenderse únicamente como un cambio de especialista, sino como un proceso en el que también deben abordarse la autonomía del paciente, su vida personal y laboral o estudiantil y sus relaciones sociales”.
Investigación para abordar lo que todavía queda pendiente
El futuro de las personas con ASMD pasa también por la investigación. La asociación trabaja para impulsar alternativas capaces de abordar la afectación neurológica y avanzar hacia tratamientos menos dependientes de la administración intravenosa. Entre las líneas que generan expectativas se encuentran las terapias orales y, a más largo plazo, estrategias como la terapia génica.
La colaboración internacional resulta fundamental para avanzar en el conocimiento de una enfermedad tan poco frecuente.
“La Asociación ASMD España forma parte de la INPDA (Alianza International Niemann-Pick) de pacientes y participa en iniciativas destinadas a compartir información, favorecer la investigación y evitar duplicidades”, afirma Daniel de Vicente.
También participa en el INPDR (Registro Internacional Niemann-Pick), un registro internacional de pacientes que permite conocer mejor la historia natural de la enfermedad y su evolución.
En España, la asociación trabaja además para conectar a pacientes, profesionales sanitarios e investigadores. Entre sus iniciativas se encuentran la formación y el empoderamiento de los pacientes, congresos, proyectos para conocer el impacto de la enfermedad y herramientas destinadas a recoger la experiencia de quienes conviven con ella.
Entre estos proyectos se encuentra ASMD Care, que incorpora cuestionarios específicos de resultados y experiencia reportados por los pacientes para conocer qué aspectos de la enfermedad tienen un mayor impacto en su vida cotidiana y la Guia de Inclusión Educativa ASMD, para favorecer la inclusión en el ámbito escolar de pacientes pediátricos y adolescentes.
La evolución de la ASMD refleja así el avance que se ha producido en los últimos años: de una enfermedad difícil de reconocer y sin un tratamiento específico a un escenario en el que el diagnóstico especializado y la terapia de sustitución enzimática han abierto nuevas posibilidades para determinados pacientes. Pero los retos siguen siendo importantes. Diagnosticar antes, garantizar una atención integral, facilitar el acceso y la administración del tratamiento y desarrollar alternativas para las personas con afectación neurológica son todavía asignaturas pendientes.
En las enfermedades ultrarraras, avanzar no significa únicamente encontrar un tratamiento. También implica conseguir que el conocimiento, la atención especializada y las soluciones lleguen a todas las personas que las necesitan.